東京科学大(旧東工大) 理学院 化学系 専門科目 2025年実施 院試 過去問 解答例・解説
- 大学
- 東京科学大学
- 研究科・専攻
- 理学院 化学系
- 科目
- 化学系 専門科目
- 年度
- 2025年実施
解説は全問、途中式と最終答は大問1問を無料で公開しています。PDFの収録範囲は商品ページで確認できます。問題本文は含みません。
第1問 原子・分子構造と錯体
有効核電荷の見方
同じ主量子数・同じ種類の軌道を比べるときは、核電荷の増加が効きやすい。一方で Na や Li のような外殻電子は、内側の閉殻電子によって強く遮蔽される。したがって「原子番号が大きい方」と機械的に答えるのではなく、電子がどの殻にいるかを同時に見る必要がある。
VSEPR の典型ミス
は三つの結合だけを見ると平面三角形と誤りやすいが、中心 Cl の周りには孤立電子対が二つある。三方両錐型の電子対配置で孤立電子対が赤道位を占めるため、分子形は T 字形になる。
錯体の色と分裂幅
は なので、スピン対形成や複数電子項の複雑さを考えず、吸収エネルギーをそのまま と扱える。単位換算では とし、最後に から へ直す。
第2問 有機化学の基礎反応
キラリティ判定
A のように不斉炭素が複数あっても、内部対称面をもつ場合はメソ体でありキラルではない。逆に B は環反転しても同一分子内に対称面が現れず、鏡像と重ね合わせられない。D は , , , の四置換炭素をもつため典型的なキラルアミンである。
エステルのけん化
酸触媒加水分解は、カルボン酸とアルコールからエステルが再生する経路も酸で触媒されるため可逆である。塩基性では最後にカルボン酸塩を作る点が決定的で、カルボン酸塩のカルボニル炭素はエステルより求電子性が低い。答案では「四面体中間体」と「脱プロトン化による平衡の駆動」の二点を書くとよい。
立体選択性
水素化も OsO 酸化も、アルケンの同一面に二つの結合を作る syn 付加である。Diels--Alder 反応では二次軌道相互作用により endo 付加体が速度論的に優先する。芳香族臭素化では、活性化基と不活性化基の配向性が一致する位置を探すと置換位置を決めやすい。
第3問 熱力学・量子化学・速度論
仕事の符号
本問は「気体が外界にした仕事」を としているため、膨張で である。化学熱力学の教科書によっては「外界が系にした仕事」を正にとることがあるので、第一法則の符号を問題文の定義に合わせることが重要である。
水素原子の縮退
水素原子ではクーロンポテンシャルだけを考えるため、エネルギーは のみに依存する。多電子原子では同じ でも で遮蔽と貫入が異なるが、この設問では水素原子なので と のエネルギー差は 0 とする。
定常状態近似の書き方
中間体 は生成も消費も速く、濃度が小さくほぼ一定とみなす。答案では、まず の生成項と二つの消費項をすべて書き、その後 と置く。消費項の和 を落とすと、見かけ速度定数の分母を誤る。
第4問 固体化学と状態図
岩塩型構造
NaCl 型では、一方のイオンが面心立方格子を作り、他方が八面体孔をすべて占有している。各イオンの最近接相手は正八面体の 6 頂点方向にあるため、配位数は両方とも 6 になる。単位格子の辺に沿って陽イオンと陰イオンが交互に並ぶので、最近接距離は である。
真性半導体の輸率
真性半導体では であることを明記する。輸率は「電荷を運ぶ全寄与のうち、そのキャリアが担う割合」なので、濃度が等しい場合は移動度の比だけで決まる。
格子エネルギーの端効果
一次元に 個を開いた鎖として並べると最近接結合数は である。ただし結晶の格子エネルギーでは通常、表面の端効果を無視して に比例する量として扱う。答案で と書く場合は、この近似を一言添えるとよい。
共晶線
EF は液相が二つの固相へ同時に変わる共晶温度である。圧力一定なら相律に を用い、三相が共存すると自由度が 0 になる。ここで を使うのは、圧力も独立変数に含める場合である。
第5問 錯体の構造・反応・金属間結合
Cu(II) 錯体の安定構造
は で、八面体場では 軌道の反結合性占有により Jahn--Teller 歪みが大きい。伸びる軸上には弱い配位子が来る方が安定で、en はキレート効果もあるため赤道面に置くのが合理的である。
内圏型電子移動の採点点
この反応は、単に「電子移動が起こる」だけでは不十分である。置換活性な が Cl に結合できること、Cl が架橋配位子として電子移動経路になること、生成後に Co(II) は配位子交換しやすく Cr(III) は Cl を保持しやすいことを結びつけて説明する。
金属間四重結合
金属間結合では、結合軸を としたとき、 の対称性で軌道を分類する。 は二重縮退した 結合、 は 結合を作る。全 電子数が 8 のとき となり、結合次数 4 の四重結合になる。
第6問 芳香族性と反応選択性
芳香族性の判定
芳香族性は「環状、平面、連続共役、 個の 電子」を同時に満たすかで判定する。シクロオクタテトラエンは 電子系だが非平面になって反芳香族性を避ける。シクロプロペニルアニオンは 電子で、対応するカチオンとは異なり芳香族ではない。
NMR と時間スケール
NMR は観測時間内で速く交換する環境を平均して見る。したがって「室温で 1 本、低温で 2 本」という情報から、低温で凍結される動的過程、ここでは椅子形反転を答えるのが自然である。
ジアゾ化転位
脂肪族アミンのジアゾ化では、 脱離により強い駆動力でカチオン性中間体が生じる。隣接するアルコールがある場合、C--C 結合の 1,2-移動とカルボニル形成が協奏的に進むセミピナコール転位として整理すると、どの結合が移動するかを説明しやすい。
速度論支配と熱力学支配
共役ジエンへの HX 付加では、低温では戻り反応が遅いため、より低い遷移状態を通る 1,2-付加物が主生成物になる。高温では可逆化して、より安定な内部アルケンをもつ 1,4-付加物が主生成物になる。
第7問 天然物合成の反応設計
a) 隣接ジオールのアセトニド保護
酸性条件のケタール交換により 2,2-ジメトキシプロパンの 単位が隣接ジオールへ渡り、元来の cis ジオール立体配置を保持したまま五員環アセトニドを与える。2,2-ジブロモプロパンと NaH では塩基による別反応になり、アセトアルデヒドでは五員環中心の置換基が異なる。
b) ラクトールの開環とビニル基の付加
ヘミアセタールの炭素は、OH と OR を同時に持つ。O の電子対がカルボニルを作り、OR 側の C--O が切れることで、アルデヒドとアルコール側の O へ戻れる。炭素求核剤はそのカルボニルを捕捉するため、閉環形が存在していても付加生成物へ進める。
Grignard 試薬は炭素求核剤であると同時に強塩基である。ここではプロトンを持つ OH があるため、投入した全てのビニル基が炭素鎖へ入るわけではない。酸塩基反応では となり、もう一当量がカルボニルへの結合形成を担う。二当量という指定を、同じアルデヒドに二つのビニルが付くという意味に読まない。最初の付加後にはアルコキシドであり、もう一度付加する C=O が残らない。
試薬は という二炭素のビニル試薬である。 という三炭素のアリル試薬ではない。後者と読み違えると生成物の OH と二重結合の間に余分な が入り、D の骨格と合わない。D は OH の炭素が二重結合に隣接するアリルアルコールである。この設問では新たなアルコール中心の立体選択性を考慮しない指定に従い、C--C 結合形成の機構を示す。
c) Johnson--Claisen 転位で残る炭素
Claisen 転位は、アリル部とビニルエーテル部を結ぶ六電子の [3,3] シグマトロピー転位である。ケテンアセタールでは O-- がカルボニルへ、 の電子対が新しい -- へ、 が へと対応する。単なる OH のアセチル化ではなく、新しい C--C 結合を作る反応である。
オルト酢酸のうち、中心の と、そこへ結合したメチル の二炭素が伸長鎖へ残る。 とすると 一つを落としており、二重結合の位置もカルボニルから数えて になってしまう。正しくはカルボニルを基準に が 、 が 、 が 、 が となる -不飽和エステルである。名称と実際の構造が一致することを確認する。
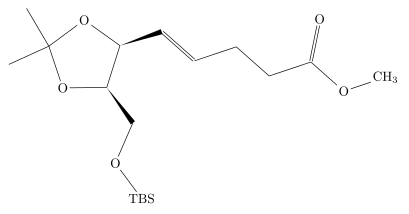
六員環状遷移状態を椅子形で考え、かさ高い既存の保護部分が不利な相互作用を避ける向きから、図の 配置へつながる。後段で二重結合へ同じ面から二つの O が入り、一方がカルボニルへ閉環すると五員のラクトン G になることでも炭素の数を逆にたどれる。カルボニルから二重結合までの炭素を一つ短くすると、この五員ラクトンへつながらない。
F では、E のアルコール炭素自体は二重結合の一部になり、その位置の不斉はなくなる。一方、反応しないアセトニド内の二つの中心は結合を切らないため保持する。反応前の不斉中心を全てそのまま F へ描くのも、全て消すのも適切ではない。
d) 一次メシラートへの選択的な置換
極性非プロトン性溶媒 DMSO 中では が裸に近い高い求核性を保ち、立体障害の小さい一次メシラート炭素へ背面から速く 攻撃できる。二次のメシラートは周囲が混み合い未反応のまま残り、 経路では一次カチオンが不安定すぎる。
e) アジドからアミンへの選択的還元
接触水素化 なら、既に還元対象の二重結合がない段階でラクトンやアセトニドを損なわずアジドのみを還元できる。 はラクトンをジオールへ還元し、 や酸試薬はこの還元を担わない。
f) 二つの環化と炭素 a の反転
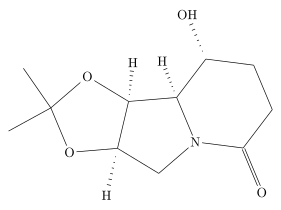
インドリジジンアルカロイド(スワインソニン類縁骨格)の構築に対応する本段階では、遊離した一次アミン N が二種類の異なる反応部位と連続的に結合を作ることで、五員環と六員環が N--a 結合を共有する縮環二環系へ一気に収束する。鎖を辿ると、N から第一級炭素側を経て二次メシラート炭素 a に至る環化は 5-exo-tet 型(Baldwin 則で有利)の分子内 置換であり、立体反転を伴ってピロリジン環を閉じる。次いで生成した第二級環状アミン N が側鎖の五員ラクトンカルボニルを分子内で求核攻撃する段階は 6-exo-trig 型の分子内アミノリシスであり、これも軌道接近角の制約を満たして有利に進む。熱力学的にもひずみの大きい橋頭カルボニルやラクトンを残すより、共鳴安定化した六員ラクタムと遊離の二次アルコール(OH)を生成する方が極めて安定である。
この二段階はいずれが先に起きても同じ結合網を持つ二環ラクタム K へ到達し得るが、実用的にも立体電子的にも分子内 で五員環を閉じて N とラクトンカルボニルを近接させたうえでラクタム化するか、あるいは逆順の閉環後に する場合でも、二次メシラート炭素 a の結合変換は純粋な 背面攻撃である点が決定的である。C--OMs 結合の 軌道への背面供給により、炭素 a に付いていた他の三置換基の空間配置が反転(umbrella 反転)する。ここで 表記のみに頼ると、OMs(酸素)が N 原子に置き換わって CIP 順位が変動する可能性があるため、必ず三次元的な空間配置(図中の C--H くさび/破線の向き)で反転を追うことが求められる。
またラクトン開環ではアシル炭素と環酸素の間の結合()が切れるため、もともとラクトン環を構成していた酸素原子は炭素鎖から外れず、六員環外の OH 基としてそのまま保持される。一方、N の前駆体側にあるアセトニド環(図左のジオキソラン環)は塩基性・中性条件下では完全に安定であり開裂しない。したがって最終生成物 K には五員アセトニド環・五員ピロリジン環・六員ラクタム環の三つの環が共存し、次の還元工程を先取りしてラクタムカルボニルを に変えてしまうと問題の段階を飛び越える誤答となる。原子数・不斉中心数(アセトニドの二中心、反転した a、OH の付いた炭素の計4中心)と N の三配位性を合わせて確認すれば構造が一意に絞られる。
解答
a) 隣接ジオールのアセトニド保護
二つの OH を、二つのメチルを持つ共通の炭素へ結び、五員環のケタールへ変える。2,2-ジメトキシプロパンは、その共通炭素を供給できる。酸でメトキシ基をプロトン化するとメタノールが離れやすくなり、ジオールの O が順に結合する。
b) ラクトールの開環とビニル基の付加
C は環状ヘミアセタール(ラクトール)で、開環したアルデヒドと対応する。ビニル Grignard の一当量は OH のプロトンを受け取り、アルコキシドとエチレンを生じる。ラクトール側のアルコキシドが C=O を作り直す際に環の C--O 結合が切れ、鎖の別の端の O がアルコキシドとなる。
開環したカルボニルへ、残るビニル基の炭素の電子対が攻撃し、同時に C=O の 電子対が O へ移る。反応に関係しない残基を と略記すると 最後の酸処理で両方のアルコキシドが OH に戻る。
c) Johnson--Claisen 転位で残る炭素
E のアルコール炭素を 、続く二重結合の炭素を と名付ける。オルト酢酸の中心炭素を 、そのメチル炭素を とする。酸触媒の交換とメタノールの脱離で、次のケテンアセタールを経る。 六原子の並び で [3,3] 転位が起こる。--O が切れ、-- ができ、二重結合は へ移る。従って鎖は となる。保護基を含む F の構造は次の通り。TBS は を表す。
d) 一次メシラートへの選択的な置換
アジドイオンの N の電子対が、一次の 炭素を C--O 結合の反対側から攻撃し、C--O の電子対が脱離する O 側へ移る。この 反応で一次の位置に が入り、二次のメシラートは残る。
e) アジドからアミンへの選択的還元
求める変化は であり、アセトニド、二次メシラート、ラクトンを残す必要がある。提示された選択肢のうち、水素と による接触還元がこれに対応する。
f) 二つの環化と炭素 a の反転
ここでは、まず五員環を閉じる経路を示す。J の一次アミンの N の電子対が、二次メシラートを持つ炭素 a へ C--O の背面から攻撃する。同時に C--O が切れ、五員のアンモニウム環となる。塩基による脱プロトン化で環状二次アミンを与える。
続いてその N が、側鎖のラクトンのカルボニル炭素を分子内で攻撃し、C=O の 電子対が O へ移る。四面体中間体が崩れる際にはラクトンの C(=O)--O 結合が切れ、N--C(=O) を持つ六員ラクタムが閉じる。プロトン移動により、ラクトン環にあった O は OH となる。
最終答
a) 隣接ジオールのアセトニド保護
イ:2,2-ジメトキシプロパンと -TsOH。
b) ラクトールの開環とビニル基の付加
OH の脱プロトン化、ラクトールの開環、アルデヒドへのビニル基の求核付加、酸処理の順で D を与える。
c) Johnson--Claisen 転位で残る炭素
の骨格を持つ、図の 配置の F。もとの二つのアセトニド炭素の配置は保持する。
d) 一次メシラートへの選択的な置換
反応において、立体障害の小さい一次炭素への攻撃が速いため。
e) アジドからアミンへの選択的還元
ア:。
f) 二つの環化と炭素 a の反転
二次メシラートへの分子内 と、ラクトンへの分子内求核アシル置換で、上図の K を与える。a では による立体反転が起こる。
第8問 理想気体の状態量と混合
圧力一定での
ギブズエネルギーの基本式 を使うと、圧力一定では積分すべき量がすぐに決まる。与えられた は対数を含むので、 を部分積分または既知公式で処理する。
図1の落とし穴
容器イの全圧は だが、混合物中の各成分の分圧は である。理想気体混合物では、各成分の化学ポテンシャルやエントロピーは分圧で表される。したがって「全圧が違うからエントロピーも違う」と判断すると誤りになる。
混合エントロピー
混合では各成分が自分の初期体積から全体積へ広がると見ればよい。 では なので、, となる。この符号確認は答案の検算として有効である。
第9問 円環上の自由電子モデル
周期的境界条件
円環上の波動関数は、角度を だけ進めても同じ点を表すため一価でなければならない。この条件が量子数 を整数に制限する。井戸型ポテンシャルの境界条件と同じく、ここが量子化の出発点である。
縮退の意味
は だけに依存するので、 と は同じエネルギーをもつ。これは時計回りと反時計回りの運動が同じ運動エネルギーをもつことに対応する。スピンまで含めると、 には 2 個、 の組には合計 4 個の電子が入る。
選択則の導き方
を指数関数に直すと、相互作用演算子が角運動量量子数を または だけ変えることが見える。積分そのものを最後まで計算しなくても、指数関数の直交性から が分かる。
第10問 タンパク質と核酸
ペプチド結合の平面性
アミドの C--N 結合は単結合として描かれることが多いが、窒素の孤立電子対がカルボニルへ非局在化するため部分二重結合性をもつ。回転障壁が大きいこと、通常 trans 配置が優先することも、この共鳴で説明できる。
疎水性アミノ酸
疎水性側鎖は炭化水素部分が大きく、水素結合性や電荷をもたない側鎖である。Val, Leu, Ile, Phe, Met, Ala などが典型例である。構造を描く設問では、 炭素の立体化学を省略しないことが重要である。
DTT が強い還元剤である理由
DTT は二つのチオールを同一分子内にもつため、ジスルフィド交換の後に安定な環状ジスルフィドを形成できる。この分子内環化が反応を生成物側へ引く。機構では、二回の求核攻撃と二つのタンパク質チオール生成を順に書く。
RNA と DNA の安定性
RNA のアルカリ加水分解は、外部の水酸化物が直接リン酸を攻撃するだけではなく、-OH 由来の分子内攻撃が速い点が本質である。DNA は -デオキシであるため、この近接した求核基を欠き、同じ条件で主鎖切断が著しく遅い。
第11問 力学と電気双極子
棒のつり合い
力のつり合いだけでは と は決まらないため、モーメントのつり合いを必ず使う。床との接点まわりにモーメントを取ると、床からの垂直抗力と摩擦力はモーメントを作らないので式が最も簡単になる。
角度の定義
本問の は棒と壁、つまり鉛直方向との角である。床との角を使って式を立てると と が入れ替わる。導出中で力の腕を , と明示すると、角度の取り違えを防げる。
双極子モーメントの原点依存性
全電荷がゼロでない系では、原点をずらすと の項が残るため、双極子モーメントは原点に依存する。中性分子で双極子モーメントを分子固有の量として扱えるのは、この項が消えるからである。
年度別の解答例
2025年実施の出題内容
| 大問 | 分野 | 主題 | 解説の小見出し | 最終答 |
|---|---|---|---|---|
| 第1問 | — | 原子・分子構造と錯体 | 有効核電荷の見方 / VSEPR の典型ミス | あり |
| 第2問 | 化学 | 有機化学の基礎反応 | キラリティ判定 / エステルのけん化 | あり |
| 第3問 | 熱・統計力学 | 熱力学・量子化学・速度論 | 仕事の符号 / 水素原子の縮退 | あり |
| 第4問 | — | 固体化学と状態図 | 岩塩型構造 / 真性半導体の輸率 | あり |
| 第5問 | — | 錯体の構造・反応・金属間結合 | Cu(II) 錯体の安定構造 / 内圏型電子移動の採点点 | あり |
| 第6問 | — | 芳香族性と反応選択性 | 芳香族性の判定 / NMR と時間スケール | あり |
| 第7問 | — | 天然物合成の反応設計 | — | あり |
| 第8問 | — | 理想気体の状態量と混合 | 圧力一定での G / 図1の落とし穴 | あり |
| 第9問 | — | 円環上の自由電子モデル | 周期的境界条件 / 縮退の意味 | あり |
| 第10問 | — | タンパク質と核酸 | ペプチド結合の平面性 / 疎水性アミノ酸 | あり |
| 第11問 | 力学 | 力学と電気双極子 | 棒のつり合い / 角度の定義 | あり |
同じテーマを出した他大学・他年度
前年度(2024年実施)との違い
- 大問数
- 2024年実施 11問 → 2025年実施 11問
- 2025年実施で新しく出たテーマ
- 固有値・固有ベクトル・状態図・相変態・井戸型ポテンシャル・角運動量
東京科学大学の他の解答PDF
院試対策ガイド
東京科学大学の公式過去問
- 公開年度範囲
- 主に2021〜2025年実施(数学系は2020〜2024年実施)
- 公式の解答例
- 解答例の掲載なし
- 英語の扱い
- 2027年4月・2026年9月入学の理工学系修士は、数学系を除きTOEIC L&R・TOEFL iBT・Home Editionの外部スコアを使用。数学系は独自英語筆答が必須で、外部スコアによる免除はありません。提出期限は系別です。