設問(a-1) 標準起電力と標準反応 Gibbs エネルギー
Gibbs エネルギーは、定温・定圧で、系がする最大の非膨張仕事(電気的な仕事)を与える量である。1 mol の電子が運ぶ電気量は Faraday 定数 F で、電位差 E を通る電気量 q の仕事は qE なので、反応1 mol あたり n mol の電子が移る電池では、系が外にする仕事は nFE になる。系の Gibbs エネルギーはこの分だけ減るから、ΔrG=−nFE である。標準状態(活量1)では E=E∘、ΔrG=ΔrG∘ とすればよい。
n は、反応式をどう書くかで決まる。式(3)は 2H2 と 4e− に対応するから n=4 で、起電力 1.23 V は変わらない。水1 mol あたりの反応 H2+21O2→H2O なら n=2 で、ΔrG∘=−237.4 kJmol−1 となる。熱力学表の液体の水の標準生成 Gibbs エネルギー(約 −237 kJmol−1、文献値)に近く、1.23 V という値が妥当であることを確かめられる。ΔrG∘<0 で E∘>0 なので、この反応は標準状態で自発的に進み、電池として電力を取り出せる。
符号と係数で誤りやすいのは3点である。(1) 式(3)に n=2 を使い、−237 kJmol−1 とする(式(3)の係数は2倍なので、反応1 mol あたりでは半分の値になる)。(2) E∘=EA∘−EB∘=−1.23 V と、カソードとアノードを入れ替える(このとき ΔrG∘ の符号が逆になり、電池が自発的に動かない結果になる)。(3) 単位を J のまま kJ と書く。4.748×10⁵ Jmol−1=474.8 kJmol−1 で、有効数字3桁では −475 kJmol−1 である。
設問(a-2) 活量が0.300、0.800のときの理論起電力
Nernst の式の根拠は、ΔrG=ΔrG∘+RTlnQ にある。これは、各成分の化学ポテンシャルが μi=μi∘+RTlnai と書けることから、反応の ∑νiμi を作って得られる。Q は反応式の係数を累乗の指数に取るので、式(3)の 2H2 は a(H2)2 になる。問題文は a(H2O)=1.00、a(H+)=1.00 としているので、この2つは Q に影響しない。電池の反応物(H2、O2)の活量が1より小さいと、反応は標準状態より進む力が弱くなり、E は E∘ より小さくなる。得られた 1.213 V<1.23 V は、この向きの変化と一致する。
別経路として電極ごとに計算したのは、検算のためである。反応(1)と(2)について半電池の Nernst の式を立てると、EA は 2e−(n=2)、EB は 4e−(n=4)で、n が違う。足し合わせる前に、各電極の RT/(nF) の n を、その電極の反応式の電子数にする点が、見落としやすい。
誤った Q から出る値は次の通りである。(1) Q を逆にして(生成物の活量を分母にする)、E=1.2469 V(E∘ より大きくなり、向きが逆)。(2) a(H2) を2乗せず、Q=1/(0.300×0.800) として E=1.2208 V。(3) n=2 を使い E=1.1962 V(電子数を式(3)に合わせていない)。いずれも小数第2位まで見ると、1.25 V、1.22 V、1.20 V と、正解の 1.21 V とずれる。
設問(a-3) 温度係数 α と標準反応エントロピー
Gibbs エネルギーの全微分 dG=−SdT+Vdp(閉じた系、非膨張仕事なし)から、(∂G/∂T)p=−S が成り立つ。反応の前後で差をとれば、(∂ΔrG/∂T)p=−ΔrS である。標準状態でも同様で、標準状態の定義が温度に依存しない(圧力 1 bar、活量1)ので、ΔrS∘ はこの微分に等しい。電池では ΔrG∘=−nFE∘ と電位で測れるので、温度を変えて起電力を測れば、熱量計を使わずに ΔrS∘ が得られる。α>0 なら、反応でエントロピーが増え、α<0 なら減る。
単位の確認をしておく。α の単位は VK−1 で、F は Cmol−1 だから、nFα は CVK−1mol−1=JK−1mol−1 となり、エントロピーの単位に一致する。ここで n は電池反応の式の書き方(係数の倍数)に従う数で、(a-1) と同じ n=4 を使う。
導出の過程で外れやすいのは、(1) 符号を取り違えて ΔrS∘=−nFα とする、(2) ΔrG∘=−nFE∘ の E∘ が温度に依存することを使わず、ΔrG∘ の温度微分を 0 とする、(3) 定圧の条件を書かない、である。圧力を一定にするので、偏微分の添え字 p を示す。
設問(a-4) ΔrS∘ と ΔrH∘ の値
ΔrH∘ は、起電力と温度係数から一度に表すこともできる。ΔrH∘=ΔrG∘+TΔrS∘=−nFE∘+TnFα=−nF(E∘−Tα) で、−4×9.65×104×(1.23−298×(−8.46×10⁻⁴))=−572.09 kJmol−1 となり、上の値と一致する。結果の符号は物理的に自然である。式(3)は気体3 mol が液体の水2 mol になる反応なので、エントロピーは減り(ΔrS∘<0)、燃焼反応として発熱(ΔrH∘<0)である。
熱力学表の値で確かめる。液体の水の標準生成エンタルピー −285.83 kJmol−1 から ΔrH∘=2×(−285.83)=−571.66 kJmol−1、標準モルエントロピー H2 130.68、O2 205.14、H2O(l) 69.91 JK−1mol−1 から ΔrS∘=2(69.91)−2(130.68)−205.14=−326.68 JK−1mol−1 となり、温度係数から求めた値と、0.5 の範囲で一致する(文献値)。
電池として使う意味も読み取れる。反応が可逆に進むとき、系が吸収する熱は TΔrS∘=−97.3 kJmol−1 で、負なので 97.3 kJ の熱が外へ出る。取り出せる電気的な仕事は −ΔrG∘=474.8 kJmol−1 である。電気に変えられる割合の上限は ΔrG∘/ΔrH∘=0.830 で、約 83% となる。燃焼熱を全部は電気にできず、残りは熱として出る。
桁と符号の誤りは、(1) α の単位換算を忘れて −0.846 をそのまま使い、ΔrS∘=−3.27×10⁵ JK−1mol−1 と桁がずれる、(2) n=2 を使って −163 JK−1mol−1(水1 mol あたりの値で、式(3)の値の半分)、(3) 符号を逆にして ΔrS∘=+327 JK−1mol−1、(4) ΔrH∘=ΔrG∘−TΔrS∘ と符号を取り違えて −377.5 kJmol−1(熱力学表の値 −571.7 kJmol−1 から大きく外れる)である。
設問(b-1) 1.00 時間の電気分解に伴う Gibbs エネルギー変化
Faraday の法則は、通電した電気量と、電極反応で変化する物質量を結ぶ。1 mol の電子の電気量が F だから、ne−=It/F である。反応の進行度 ξ は、反応式の係数を単位にした反応の量で、式の書き方(4電子で 2H2O が分解)に従い、ξ=ne−/4 とする。同じ数値を水の物質量 2ξ=0.0224 mol から作る場合は、反応 H2O→H2+21O2 の ΔG=+237.4 kJmol−1 を使うと、同じ 5.31 kJ になる。どちらの数え方でも、反応式の書き方に合わせて物質量の基準をそろえる。
ΔG は状態量なので、始状態と終状態(水と、生成した水素・酸素)だけで決まり、印加した電圧 1.70 V には依存しない。問題文に電気分解中の気体の活量が与えられていないため、a(H2)=a(O2)=1(標準状態)と仮定した。もし生成した気体の活量が1でないなら、(a-2) の Nernst の式で ΔG を補正する。
ΔG の誤りは、(1) 1.70 V を使って q⋅1.70=7.34 kJ とする(これは電源が供給した電気エネルギーで、ΔG ではない)、(2) 水の物質量 0.0224 mol に、式(3)の ΔrG∘(2mol の水あたり)を掛けて 10.6 kJ と2倍にする(物質量と反応の基準の取り違え)、(3) 符号を負にして −5.31 kJ とする、である。
設問(b-2) 電気エネルギーから化学エネルギーへの変換効率
電気エネルギー W=VIt は、電圧と電気量の積である。電圧 V のうち、E∘=1.23 V は反応そのものを進める分で、残りの V−E∘=0.47 V は、電極での過電圧と溶液・膜の抵抗による電圧降下に使われ、熱になる。したがって、効率は電圧の比 E∘/V に等しい。この仮定(流れた電流はすべて水分解に由来し、電圧と電流が一定)は、問題文に与えられている。
「化学エネルギー」を Gibbs エネルギー変化とした場合の効率が 72.4% である。別の数え方として、エンタルピー変化を基準にする方法がある。この場合は、熱中性電圧 −ΔrH∘/(nF)=572.09×103/(4×9.65×104)=1.482 V を使って 1.482/1.70=87.2% となる。この数え方では、発生した熱が反応に必要な熱の一部を補うと考える。問題文は (b-1) で Gibbs エネルギー変化を求めさせているので、答えは Gibbs エネルギーを基準にした 72.4% とする。
効率の誤答例は、(1) 分母と分子を逆にして 138% とする(効率が 100% を超えるのは不自然で、エネルギー保存の点で誤りと分かる)、(2) 分子に 7.34 kJ を使い 100% とする、(3) 電圧を引いた 1.70−1.23=0.47 を効率とする、である。
解答
設問(a-1) 標準起電力と標準反応 Gibbs エネルギー
電極 A では水素が酸化され(アノード)、電極 B では酸素が還元される(カソード)。式(1)を逆向きにして2倍し、式(2)と足すと、4電子が消えて電池反応(3)になる。
2H2O2+4H++4e−2H2+O2→4H++4e−(式(1)の逆×2)→2H2O(式(2))→2H2O(式(3)),n=4
標準起電力は、カソードの標準電極電位からアノードの標準電極電位を引いたものである(電極電位は反応式の係数によらない強度変数)。
E∘=EB∘−EA∘=1.23 V−0 V=1.23 V.
電池が可逆に動くとき、取り出せる最大の電気的な仕事は、電気量 nF と起電力の積であり、これが定温・定圧での Gibbs エネルギー変化に等しい。標準状態では
ΔrG∘=−nFE∘=−4×(9.65×104 Cmol−1)×1.23 V=−4.748×10⁵ Jmol−1.
設問(a-2) 活量が0.300、0.800のときの理論起電力
定温・定圧の反応 Gibbs エネルギーは、反応商 Q を使って ΔrG=ΔrG∘+RTlnQ と書ける。ΔrG=−nFE、ΔrG∘=−nFE∘ を代入すると、Nernst の式が得られる。
E=E∘−nFRTlnQ.
式(3)の反応商は、生成物の活量を分子、反応物の活量を分母にして、係数を指数にする。a(H2O)=1、a(H+)=1.00 なので、
Q=a(H2)2a(O2)a(H2O)2=(0.300)2×0.8001=0.07201=13.89.
n=4、T=298 K、R=8.31 JK−1mol−1 から
nFRT=4×9.65×1048.31×298=6.416×10⁻³ V,lnQ=2.631,
E=1.23 V−(6.416×10⁻³ V)(2.631)=1.23 V−0.0169 V=1.213 V.
電極ごとに計算しても同じになる。水素電極は EA=0−2FRTlna(H+)2a(H2)=+0.0154 V、酸素電極は EB=1.23−4FRTlna(O2)a(H+)41=1.2286 V で、E=EB−EA=1.2131 V となる。
設問(a-3) 温度係数 α と標準反応エントロピー
定圧で ΔrG∘ を温度で微分すると、dG=−SdT+Vdp から
(∂T∂ΔrG∘)p=−ΔrS∘.
一方、ΔrG∘=−nFE∘ で、n と F は温度によらない定数だから、
(∂T∂ΔrG∘)p=−nF(dTdE∘)=−nFα.
2式を等しいとおく。
−ΔrS∘=−nFα⟹ΔrS∘=nFα.
設問(a-4) ΔrS∘ と ΔrH∘ の値
α=−0.846 mVK−1=−8.46×10⁻⁴ VK−1 と (a-3) の式から、n=4 で
ΔrS∘=nFα=4×(9.65×104)×(−8.46×10⁻⁴)=−326.6 JK−1mol−1.
ΔrG∘=ΔrH∘−TΔrS∘ を ΔrH∘ について解き、(a-1) の値を使う。
ΔrH∘=ΔrG∘+TΔrS∘=(−474.78)+(298)(−0.3266)=−474.78−97.31=−572.09 kJmol−1.
設問(b-1) 1.00 時間の電気分解に伴う Gibbs エネルギー変化
通電した電気量は
q=It=1.20 A×3600 s=4320 C,ne−=Fq=9.65×1044320=4.477×10⁻² mol.
水の電気分解は式(3)の逆反応 2H2O→2H2+O2(n=4)で、反応の進行度は
ξ=4ne−=1.119×10⁻² mol
(水 2ξ=2.24×10⁻² mol、約 0.403 g が分解する)。標準状態(活量1、298 K)での逆反応の Gibbs エネルギー変化は −ΔrG∘=+474.78 kJmol−1 だから、
ΔG=ξ(−ΔrG∘)=(1.119×10⁻² mol)(4.7478×10⁵ Jmol−1)=5.31×10³ J.
これは ΔG=qE∘=4320 C×1.23 V=5314 J とも一致する。
設問(b-2) 電気エネルギーから化学エネルギーへの変換効率
供給した電気エネルギーは
W=VIt=1.70 V×1.20 A×3600 s=7.344×10³ J.
化学エネルギーとして蓄えられた量は、(b-1) の ΔG=5.314 kJ である。変換効率は
η=WΔG=7.3445.314=0.7235 (=VE∘=1.701.23).
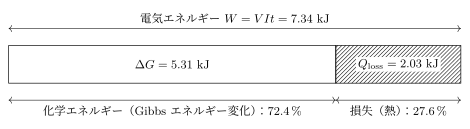
自作図:1.70 V で通電したときの電気エネルギー 7.34 kJ の内訳。左の白い部分が Gibbs エネルギー変化として蓄えられ、斜線の部分(0.47 V に相当)が熱になる。
最終答
設問(a-1) 標準起電力と標準反応 Gibbs エネルギー
E∘=1.23 V、ΔrG∘=−4.75×10² kJmol−1(式(3)を書いたとおり、2mol の H2O が生じる反応1 mol あたり)。
設問(a-2) 活量が0.300、0.800のときの理論起電力
E≈1.21 V(標準値 1.23 V より約 17 mV 低い)。
設問(a-3) 温度係数 α と標準反応エントロピー
ΔrS∘=nFα=nF(dTdE∘)。
設問(a-4) ΔrS∘ と ΔrH∘ の値
ΔrS∘=−327 JK−1mol−1、ΔrH∘=−572 kJmol−1(反応(3)1 mol あたり)。
設問(b-1) 1.00 時間の電気分解に伴う Gibbs エネルギー変化
ΔG=+5.31 kJ(正の値で、水の分解は自発的に進まず、外部から仕事を与えて進める)。
設問(b-2) 電気エネルギーから化学エネルギーへの変換効率
η=0.724(約 72.4%)。残りの約 2.03 kJ(27.6%)は熱になる。